La vida útil es un compromiso normativo, no una estimación de marketing, y los datos que la respaldan deben superar una inspección de la FDA y una revisión técnica del minorista. Las marcas que asignan una fecha de caducidad antes de contar con datos de estabilidad están adivinando, y el costo de equivocarse se traduce en fallos de potencia, quejas de los clientes y, en el peor de los casos, una retirada del mercado. Este artículo explica cómo se diseñan los estudios de estabilidad, qué plazos y criterios de aceptación son realistas y cómo auditar los datos que le proporciona su fabricante por contrato.
Qué significa realmente la vida útil según 21 CFR 111
Según la norma 21 CFR 111, un suplemento dietético debe tener una fecha de caducidad, salvo que esté exento, y dicha fecha debe estar respaldada por datos. La normativa no prescribe un diseño de estudio específico, pero sí exige que se establezcan y sigan procedimientos escritos para las pruebas de estabilidad y que se conserven los registros que respalden la información de la etiqueta. En la práctica, los investigadores de la FDA y los auditores externos esperan que el diseño del estudio se ajuste a una norma reconocida, y la guía ICH Q1A(R2) es la referencia predeterminada, aunque fue redactada para sustancias y productos farmacéuticos.
De esto se derivan dos consecuencias prácticas. Primero, la fecha de caducidad se aplica al producto en su envase original, sin abrir y almacenado en las condiciones indicadas en la etiqueta, no a una cápsula dejada en un coche. Segundo, la fecha debe abarcar todas las declaraciones de la etiqueta que se degradan: la potencia de cada ingrediente activo y, cuando corresponda, la desintegración, la disolución, la humedad y la calidad microbiológica. Una etiqueta que indique "1000 mg de vitamina C" en la fecha de caducidad implica que el análisis seguirá siendo igual o superior al indicado en la etiqueta en esa fecha.
Diseño del estudio: lotes, condiciones y momentos de medición
Un programa de estabilidad fiable suele utilizar al menos tres lotes de producción, idealmente de diferentes lotes de materia prima y, cuando sea posible, de diferentes tamaños. El uso de intervalos y matrices es aceptable según la guía ICH Q1A(R2) cuando está justificado, pero un solo lote no proporciona suficiente respaldo para una fecha de dos años, y los auditores lo saben.
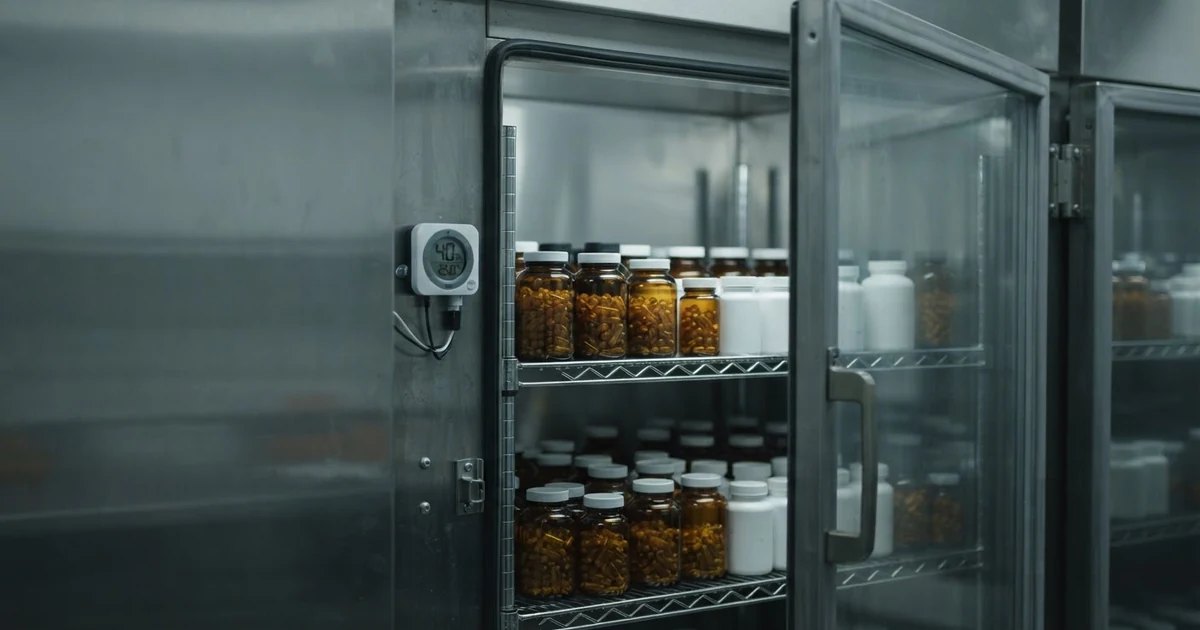
Las condiciones de almacenamiento dependen del producto. Para los suplementos generales, las pruebas a largo plazo a 25 °C ± 2 °C y 60 % HR ± 5 % HR son estándar, con una condición intermedia de 30 °C/65 % HR donde es probable que el producto esté expuesto a una mayor humedad. Las pruebas aceleradas a 40 °C ± 2 °C y 75 % HR ± 5 % HR se utilizan para evaluar formulaciones y respaldar fechas tentativas, no para reemplazar los datos en tiempo real. Los productos etiquetados para refrigeración necesitan datos a largo plazo a 5 °C ± 3 °C. Los probióticos, enzimas y cápsulas blandas con principios activos volátiles a menudo requieren condiciones personalizadas y no deben forzarse a un protocolo predeterminado.
Los plazos para una vida útil de dos años suelen ser de 0, 3, 6, 9, 12, 18 y 24 meses a largo plazo, con 0, 3 y 6 meses acelerados. Si se pretende reclamar 36 meses, se deben añadir 36 puntos y prever que el producto se conservará durante ese tiempo antes de que la reclamación esté completamente justificada. Un rango común en la industria para un programa completo en tiempo real es de 24 a 36 meses calendario, razón por la cual las marcas suelen lanzar sus productos con datos acelerados y de 12 meses, y extienden la fecha a medida que se acumulan datos; una práctica que debe estar documentada y ser defendible, no improvisada.
¿Qué se analiza y cómo deberían ser los resultados?
Los paneles de prueba deben ser específicos para cada producto, pero un panel típico incluye:
- Determinación (potencia) de cada marcador activo mediante un método validado, generalmente HPLC; la aceptación suele ser del 90,0 al 110,0 % de la declaración de la etiqueta, con márgenes más estrictos para algunas vitaminas y productos botánicos.
- Productos de degradación en los que se sabe que los principios activos se descomponen, con límites establecidos a partir de estudios toxicológicos o monografías farmacopeicas.
- Desintegración según la USP <701> para tabletas y cápsulas, generalmente en menos de 30 minutos para la mayoría de las formas farmacéuticas de liberación inmediata.
- Humedad o actividad del agua para polvos y cápsulas higroscópicas; una actividad del agua superior a aproximadamente 0,6 favorece el crecimiento microbiano.
- Los límites microbiológicos —recuento total de aerobios, levaduras y mohos, y ausencia de patógenos específicos— deben estar en conformidad con la USP <2021> o <2022> y la actividad de agua del producto.
- Metales pesados según USP <232>/<233> utilizando ICP-MS, con límites de impurezas elementales establecidos por la evaluación de riesgos ICH Q3D.
- Aspecto, color, olor y, cuando proceda, disolución o variación de peso.
Los criterios de aceptación deben redactarse antes de que comience el estudio. Un criterio inventado después de que se haya detectado un fallo es un hallazgo que podría ocurrir. Para un ingrediente de marca, solicite al proveedor de la materia prima sus propios datos de estabilidad; muchos disponen de datos de 24 a 36 meses sobre el ingrediente aislado, que complementan, pero no sustituyen, las pruebas del producto terminado.
Datos acelerados, extrapolación y límites honestos
Los estudios acelerados son útiles y de uso generalizado, pero sobreestiman la estabilidad de algunos sistemas y la subestiman en otros. La vitamina C en una tableta permeable a la humedad puede fallar en un estudio acelerado mientras transcurre el tiempo real; un probiótico puede parecer estable a 40 °C durante un mes y colapsar a 25 °C en un año porque el modo de falla es la entrada de oxígeno y agua, no solo el calor. La guía ICH Q1A(R2) permite una extrapolación limitada de datos acelerados a datos a largo plazo cuando no hay cambios significativos, pero la extrapolación debe justificarse por escrito.
Un enfoque defendible: iniciar con datos acelerados de 6 meses más datos en tiempo real de 6 a 12 meses con una fecha inicial conservadora, y extender la fecha solo cuando el siguiente punto de tiempo en tiempo real lo justifique. Documentar cada extensión con un informe de estabilidad firmado y un registro de control de cambios. Si un proveedor ofrece una "vida útil de dos años" sin datos de puntos de tiempo posteriores a los seis meses, tratarlo como una afirmación, no como una conclusión.
Modos de fallo que debes tener en cuenta antes de lanzar
La mayoría de los fallos de estabilidad se deben a la formulación o al envasado, más que a los principios activos en sí. Algunos ejemplos comunes son:
- La entrada de humedad a través de sellos inadecuados en los blísteres o frascos provoca que los principios activos higroscópicos pierdan potencia y las cápsulas se ablanden.
- Oxidación de aceites, omega-3 y carotenoides, detectada mediante el índice de peróxido y el índice de anisidina, en lugar de solo mediante análisis.
- Interacción con excipientes : azúcares reductores con aminas (pardeamiento de Maillard) o cargas alcalinas que degradan principios activos lábiles al ácido.
- Exposición a la luz cuando el envase es transparente o la etiqueta no especifica protección contra la luz.
- Los excesos se utilizan para enmascarar la escasa estabilidad; un exceso del 20 % en el momento de la liberación puede hacer que el producto supere el límite superior del ensayo en el tiempo cero.
- Crecimiento microbiano en polvos o jarabes con alta actividad de agua y sistemas de conservación deficientes.
Cada uno de estos aspectos debe contar con un control correspondiente en la especificación y un plan de monitoreo. Si su socio fabricante de cápsulas no puede describir cómo controla la entrada de humedad y la integridad de la cubierta, los datos de estabilidad no salvarán el producto.
Preguntas que debe hacerle a su proveedor
Utilice estos datos en una auditoría técnica o en un cuestionario para proveedores, y solicite los informes subyacentes, no los resúmenes:
- ¿Cuántos lotes de producción hay en el programa de estabilidad y proceden de diferentes lotes de materia prima?
- ¿Cuáles son las condiciones y los plazos de almacenamiento, y el protocolo hace referencia explícita a ICH Q1A(R2)?
- ¿Qué métodos de prueba están validados y puedo ver los resúmenes de validación para los ensayos y la microbiología?
- ¿Qué criterios de aceptación se establecieron antes del estudio y quién los aprobó?
- ¿Algún momento dado ha fallado o ha mostrado una tendencia hacia el fallo, y cuál fue la medida correctiva?
- ¿Cómo se prorroga la fecha de vencimiento y existe un registro de control de cambios para cada prórroga?
- ¿Qué sistema de cierre tiene el contenedor y existen datos sobre la transmisión de humedad y oxígeno?
- ¿Podría proporcionarme el resumen de estabilidad en un formato que el equipo de control de calidad de mi distribuidor pueda aceptar?
Para productos terminados o ingredientes importados, el panorama se amplía. Según el Programa de Verificación de Proveedores Extranjeros de la FSMA de la FDA (21 CFR 117), se requieren registros de verificación de proveedores y se debe presentar una Notificación Previa (21 CFR 1005) para cada envío. Solicite las certificaciones e informes de auditoría que respaldan dichos registros y confirme de forma independiente el estado de Buenas Prácticas de Fabricación (BPF) de la instalación extranjera.
Etiquetado, declaraciones y normas específicas de cada jurisdicción
La fecha de caducidad debe aparecer en el formato del panel de información nutricional requerido por 21 CFR 101.36, y la declaración de almacenamiento debe coincidir con las condiciones reales probadas. En la UE, el Reglamento 1169/2011 rige el marcado de fechas y las instrucciones de almacenamiento, y el formato difiere de la práctica en EE. UU.; una sola etiqueta rara vez cumple con ambos requisitos. Las declaraciones de alérgenos e ingredientes siguen 21 CFR 101.4 en EE. UU. y 1169/2011 en la UE, y cualquier declaración sobre estructura/función debe incluir la exención de responsabilidad DSHEA en EE. UU.
La Proposición 65 de California añade una evaluación de exposición independiente para metales pesados y otras sustancias incluidas en la lista; un producto que cumpla con la norma USP <232> aún puede activar una advertencia de la Proposición 65 si la exposición supera el nivel de seguridad. Incorpore esto al programa de estabilidad analizando los metales pesados en el momento de su lanzamiento y en el punto final, no solo en el momento inicial.
Preguntas frecuentes
¿Cuánto tiempo dura un estudio de estabilidad en tiempo real?
Para una vigencia de 24 meses, calcule 24 meses de tiempo calendario más la presentación de informes, lo que suma entre 25 y 27 meses en total. Una reclamación de 36 meses requiere al menos 36 meses. Los datos acelerados pueden respaldar una fecha intermedia, pero la reclamación completa requiere los puntos en tiempo real.
¿Puedo iniciar el sistema antes de que se completen los datos de estabilidad?
A menudo sí, con una fecha de vencimiento inicial conservadora respaldada por datos en tiempo real, siempre que la decisión esté documentada y la fecha se prorrogue únicamente a medida que se acumulen nuevos datos. El riesgo es comercial: si el producto falla a los 12 meses, deberá reformularlo y retirarlo del mercado.
¿Cuántos lotes necesito?
Lo habitual es contar con tres lotes de producción, idealmente a partir de diferentes lotes de materia prima. La agrupación o la matriz pueden reducir la carga de pruebas para diferentes resistencias o tamaños de envase, pero la justificación debe estar documentada en el protocolo.
¿El empaquetado realmente afecta la vida útil del producto?
Sí, con frecuencia dura más de lo que indica la fórmula. Cambiar de una botella de polietileno a una de HDPE sellada por inducción con desecante puede prolongar la vida útil de un producto sensible a la humedad hasta 12 meses. Pruebe el sistema de cierre del envase comercial, no un sustituto de laboratorio.
¿Qué documentación debo conservar?
Conserve el protocolo aprobado, los datos brutos, los resúmenes de validación del método, el informe final y los registros de control de cambios para cada prórroga de fecha. Según la norma 21 CFR 111, estos son registros que debe conservar y presentar cuando se le soliciten, y los minoristas los piden cada vez con mayor frecuencia durante la calificación de proveedores.
Para empezar, solicita al fabricante el protocolo de estabilidad y los datos más recientes antes de firmar la orden de compra. Si en lugar de un informe con datos sobre los tiempos de medición, los números de lote y los criterios de aceptación te dan una diapositiva resumen, habrás encontrado el primer problema que debes solucionar, y es más económico solucionarlo antes del lanzamiento que después.