La mayoría de las marcas eligen a un fabricante basándose en el precio, las muestras y una videollamada. Luego, dos años después, generalmente a través de la queja de un cliente o un anuncio en el mercado, descubren algo que nadie comprobó.
Existe un procedimiento mejor. Entienda qué aspectos considera un organismo regulador y, a continuación, revise usted mismo la misma lista de verificación durante dos días antes de firmar cualquier documento.
Qué es lo que realmente examina una inspección de la FDA
Según la normativa de Buenas Prácticas de Fabricación (BPF) para suplementos dietéticos, una inspección no es una prueba del producto. Es un examen del sistema que produjo el producto. Los inspectores siguen el registro del lote de principio a fin:
- ¿Estaba completo el registro maestro de fabricación antes de que comenzara la producción?
- ¿El registro del lote muestra cada componente, peso y rendimiento, firmado en cada paso?
- ¿Se probaron o verificaron los componentes mediante un certificado antes de su uso? ¿Está el certificado vinculado al lote?
- ¿Existen las especificaciones del producto terminado y, de hecho, el lote las cumplió?
- ¿Se documentaron e investigaron todas las desviaciones?
- ¿Se registran, revisan y analizan las tendencias de las quejas?
- ¿Se limpia el equipo y se verifica la limpieza?
- ¿Puede la planta mostrar los registros de capacitación de las personas que firmaron los documentos?
El patrón se basa en la documentación del control. Una fábrica puede fabricar un buen producto y aun así no pasar la inspección, porque no puede demostrar cómo lo fabricó.
Las observaciones que se repiten una y otra vez
Al finalizar una inspección, el inspector emite una lista de observaciones en el Formulario 483. Las mismas categorías se repiten en toda la industria:
| Observación | Cómo se ve en la práctica |
|---|---|
| Registro maestro de fabricación incompleto | Paso faltante, rendimiento teórico faltante, sin signo |
| No se siguió el registro de producción por lotes | El operador omitió un paso, no se generó ninguna desviación. |
| Identidad del componente no verificada | Certificado de proveedor aceptado sin reservas |
| Especificaciones no establecidas | No hay especificaciones escritas del producto terminado para probar. |
| Equipo no limpiado ni verificado | Falta el registro de limpieza para un cambio. |
| Gestión inadecuada de las quejas | Se presentaron quejas, pero nunca se investigaron ni se analizaron sus tendencias. |
| Formación no documentada | Personal que realiza la tarea, sin registro de cualificación. |
Ninguno de estos problemas es excepcional. Todos son fallos administrativos relacionados con la producción real, y precisamente por eso es importante preguntar sobre ellos. Una fábrica que puede mostrarle una inspección reciente sin incidencias y un plan de acción correctiva por escrito para cualquier problema detectado, es un proveedor diferente de uno que nunca ha sido inspeccionado y no puede explicar el motivo.
Un formulario 483 no es una llamada a revisión.
La distinción es importante cuando una fábrica te informa sobre su historial de cumplimiento.
- El formulario 483 es una lista de observaciones. No constituye una constatación de infracción, y muchas se resuelven con una respuesta por escrito.
- La carta de advertencia se emite cuando la agencia considera que las infracciones son significativas. Es pública y tiene un plazo para su corrección.
- La retirada del producto es una acción que se clasifica según el riesgo para la salud y que generalmente se desencadena por un defecto que el sistema no detectó.
Solicite los tres. Una planta que nunca ha tenido ninguna observación es o muy buena o muy joven. Una planta que no puede presentar su historial de inspecciones representa un riesgo.
Qué debería preguntar una marca antes de firmar un contrato.
Cinco preguntas, por escrito:
- ¿Cuándo fue su última inspección reglamentaria y puedo ver las observaciones y su respuesta?
- ¿Qué certificaciones de terceros posee y están vigentes? Solicite los números de certificado, no los logotipos.
- ¿Puedo ver un registro de lote censurado de un producto similar al mío?
- ¿Cuáles son sus normas de control de cambios si cambia de proveedor de un excipiente a mitad de año?
- ¿Quién es el responsable de las especificaciones del producto final y puedo aprobarlas?
La tercera pregunta es la que distingue a los proveedores. Una fábrica que muestra un registro de lote censurado confía en sus registros. Una fábrica que no lo hace indica algo.
Lo que realmente contiene un registro de lote
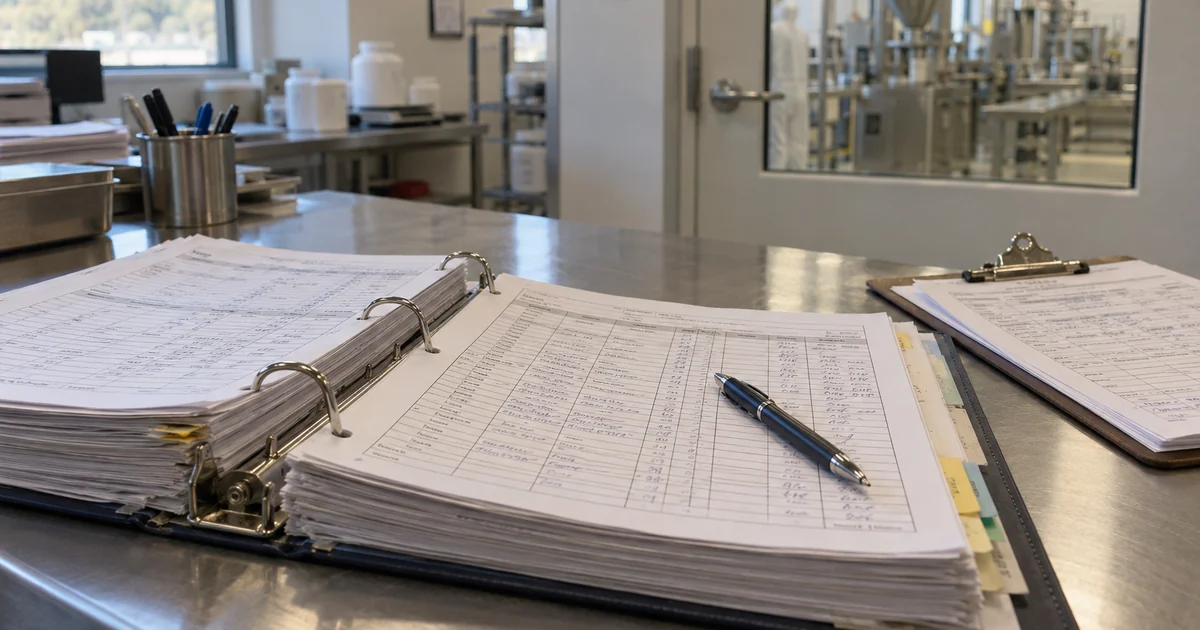
Si solo vas a estudiar un documento, estudia este. Un registro completo de un lote de suplemento debería permitir que un tercero vuelva a fabricar el lote:
- La versión del registro maestro sobre la que se basó, con la fecha de entrada en vigor.
- Cada componente: identidad, proveedor, número de lote, peso o medida, dispensado por, verificado por.
- El rendimiento teórico y el rendimiento real, con una tolerancia.
- Los controles durante el proceso incluyen: peso, dureza, desintegración, peso de llenado, integridad del sellado y detección de metales, según corresponda.
- Cada desviación, con una nota de investigación y una resolución.
- Confirmación de la limpieza y el despeje de la línea para el equipo utilizado.
- Los resultados de las pruebas del producto terminado en comparación con las especificaciones, y la firma de liberación con la fecha.
Dos detalles son cruciales. La doble verificación del pesaje de componentes, porque es ahí donde suelen producirse las confusiones. Y la sección de desviaciones, porque un registro de lote sin ninguna desviación, a lo largo de cientos de lotes, no es un registro limpio. Es un registro que no se está elaborando con honestidad.
Solicita una copia censurada de un registro de un producto similar al tuyo. No necesitas un documento perfecto, sino pruebas de su autenticidad: escritura a mano, iniciales, fechas coincidentes y un rendimiento plausible.
¿Qué certificación responde a qué pregunta?
Las certificaciones no son intercambiables, y cada una solo proporciona información específica:
| Proceso de dar un título | Lo que realmente abarca |
|---|---|
| Buenas prácticas de fabricación (tercero) | Las instalaciones y el sistema de calidad cumplen con un estándar definido. |
| ISO 22000 o | Gestión de la seguridad alimentaria, generalmente con un enfoque en la cadena de suministro minorista. |
| NSF o UL | Certificación de productos o instalaciones con vigilancia continua |
| Deporte informado o elección informada | Pruebas por lotes para detectar sustancias prohibidas en el deporte. |
| Orgánico | Cadena de ingredientes y procesos, inspeccionada anualmente. |
| Halal o | Ingredientes, instalaciones y proceso, certificados por una autoridad religiosa. |
Una marca que vende a atletas necesita análisis de sustancias prohibidas a nivel de lote, algo que un certificado GMP no proporciona. Una marca que vende en la UE necesita la etiqueta y la explicación sobre los contaminantes, información que ningún certificado reemplaza. Asegúrese de que el certificado se ajuste a la afirmación que desea hacer y solicite el número de certificado y su fecha de vencimiento en lugar de aceptar el logotipo.
La auditoría de dos días
Si la visitas, dedica el tiempo a lo siguiente: la visita guiada a la planta es la parte menos informativa.
| Tiempo | ¿Qué hacer? | Lo que estás buscando |
|---|---|---|
| Medio día | Sala de archivos | Registros de lotes, registro de desviaciones, registro de quejas, archivos de capacitación |
| Medio día | Recepción y cuarentena | ¿Los componentes entrantes se retienen hasta su liberación, separados físicamente? |
| Medio día | planta de producción | Limpieza de cambio, despeje de línea, operadores siguiendo el registro |
| Medio día | laboratorio de control de calidad | Etiquetas de calibración, documentos de métodos, retención de muestras |
| Dos horas | Depósito | Muestras de retención, control de etiquetas, segregación de material rechazado. |
Traiga un producto y solicite ver su trazabilidad completa: orden de compra, certificados de componentes, registro de lote, controles en proceso, prueba del producto terminado y firma de liberación. Seguir un lote de principio a fin le brindará más información que cualquier presentación.
Cosas que vale la pena observar sin necesidad de preguntar: ¿están etiquetados los contenedores?, ¿existe un área de cuarentena que se utilice realmente?, ¿tiene el laboratorio fechas de calibración futuras?, y ¿alguien duda cuando se solicita un documento?
¿Por qué se producen las retiradas de productos y quién las paga?
Una retirada de producto suele deberse a una de estas cuatro causas: un componente que no coincidía con lo indicado en el certificado, una etiqueta que no se ajustaba a la fórmula, un resultado de análisis microbiológico o de metales pesados que nunca se analizó, o una desviación en el proceso que pasó desapercibida. El análisis de estos datos se explica en nuestra guía para interpretar un certificado de análisis , que es también el primer documento que solicitará un auditor.
El coste regulatorio es la parte visible. El coste comercial es mayor: suspensión de la venta, devoluciones de cargo de los minoristas, flete para la devolución, destrucción y producción de reemplazo. Los contratos suelen especificar este coste, y conviene leer la distribución antes de necesitarla. Si el contrato no especifica quién paga por una retirada del mercado causada por un defecto de fabricación, se considera que favorece a la fábrica.
Señales de alerta que ponen fin a la conversación.
- No hay registros de lote disponibles para su revisión, en ningún nivel de censura.
- Certificados presentados como logotipos en un sitio web sin número de certificado.
- Un certificado de análisis que no especifica el lote.
- Zona de cuarentena que es un rincón de la planta de producción.
- Registros de desviaciones y quejas vacíos. Los registros vacíos significan que nadie está registrando información, no que no ocurra nada.
- Una fábrica que no puede explicar qué sucede cuando falla un lote.
Preguntas frecuentes
¿Debo auditar yo mismo a mi fabricante?
No necesariamente, pero necesitas pruebas de que alguien lo hizo. Un certificado GMP de un tercero creíble, junto con una revisión de registros, suele ser suficiente. Lo que no puedes hacer es confiar únicamente en un logotipo.
¿Cuánto tiempo dura una auditoría de Buenas Prácticas de Fabricación (BPF)?
Una auditoría específica de proveedores dura dos días para una sola planta. Una auditoría de certificación completa es más larga y la realiza el organismo de certificación, no el cliente.
¿Un certificado GMP es lo mismo que una inspección de la FDA?
No. La certificación GMP la emite un tercero conforme a un estándar. Una inspección de la FDA es un evento regulatorio con su propio resultado. Ambas son útiles y responden a preguntas diferentes.
¿Qué ocurre si la fábrica se niega a someterse a una auditoría?
Esa es la respuesta. Una fábrica que no permite una auditoría por parte del cliente, o que no comparte su historial de inspecciones, le está pidiendo que asuma un riesgo que no puede ver.
¿Puede una marca pequeña solicitar esto?
Sí, y las marcas pequeñas deberían preguntar cuanto antes. El registro del lote que no puedes ver es el que se convierte en el motivo de la retirada del producto.
La conclusión
Auditar a un fabricante no es una mera formalidad ni se limita a la planta. Es un ejercicio de documentación: comprobar el lote, comprobar las pruebas, comprobar la liberación. Hágalo antes del primer pedido, una vez al año a partir de entonces y siempre después de un cambio de propietario o una nueva línea de producción.
Si está comparando proveedores, solicite a cada uno los cinco documentos mencionados anteriormente y compare las respuestas. Envíenos la misma solicitud: le facilitaremos el historial de inspección, los números de certificado y un registro de lote anonimizado para que pueda evaluar las diferencias por sí mismo. Las marcas que trasladen una línea de productos existente pueden comenzar con nuestra gama de marca blanca , cuyos documentos de liberación se incluyen con el primer presupuesto.